

-Nachrichtenbereich-
FDA weitet die Einfuhrkontrollen für generische Autoteile aus
Die U.S. Food and Drug Administration (FDA) veröffentlichte am 18. Mai 2026 eine vorläufige Leitlinie, mit der die Anforderungen an die Prüfung vor der Freigabe für bestimmte generische Automobilteile ausgeweitet werden. Dazu gehören elektronische Steuergeräte (ECMs), hydraulische ABS-Einheiten und Bremssattelkolben. Die Leitlinie betrifft die Liste der Produkte im Zusammenhang mit importierten Medizinprodukten, die vorab geprüft werden. Diese Entwicklung wirkt sich direkt auf Exporteure, Händler und Compliance-Beauftragte in der globalen Lieferkette für Automobilteile aus, insbesondere auf Unternehmen, die von China aus in die USA exportieren.
Überblick über das Ereignis
Am 18. Mai 2026 veröffentlichte die FDA eine vorläufige Leitlinie, der zufolge bestimmte generische Automobilkomponenten – namentlich elektronische Steuergeräte (ECMs), hydraulische ABS-Einheiten und Bremssattelkolben – nun in die Liste der Produkte im Zusammenhang mit importierten Medizinprodukten, die vorab geprüft werden aufgenommen sind. Gemäß dieser Leitlinie müssen Importeure vor der Zollabfertigung in den USA technische Unterlagen, eine Konformitätserklärung und Nachweise über den ISO-13485-Zertifizierungsstatus des chinesischen Herstellers einreichen. Die FDA hat klargestellt, dass es sich nicht um eine verbindliche Vorschrift, sondern um eine verfahrensbezogene Erwartung handelt. Dennoch haben große Händler in den USA und Kanada als Reaktion die Genehmigung neuer Bestellungen ausgesetzt. Dies beeinträchtigt die Lieferzeiten und die Fähigkeit chinesischer Exporteure von Automobilteilen, zeitnah auf Compliance-Anforderungen zu reagieren.
Betroffene Branchen nach Segment
Direkt handelnde Unternehmen
Dazu zählen exportorientierte Handelsunternehmen, die als Empfänger oder bevollmächtigte Vertreter für Lieferungen in die USA auftreten. Sie sind betroffen, weil sie in erster Linie dafür verantwortlich sind, die Unterlagen zur Vorabprüfung beim U.S. Customs und der FDA einzureichen. Zu den Auswirkungen gehören verzögerte Freigaben von Sendungen, ein höherer Verwaltungsaufwand und mögliche Auftragsstornierungen, wenn Unterlagen nicht fristgerecht vorgelegt werden können.
Fertigungsunternehmen (OEM-/ODM-Zulieferer)
Chinesische Hersteller von ECMs, hydraulischen ABS-Einheiten oder Bremssattelkolben sehen sich mit neuen Compliance-Anforderungen vorgelagerter Prozesse konfrontiert. Obwohl ISO 13485 für nichtmedizinische Automobilteile üblicherweise nicht vorgeschrieben ist, behandelt diese Leitlinie die betreffenden Artikel faktisch so, als unterlägen sie einer Aufsicht im Umfeld von Medizinprodukten. Zu den Auswirkungen gehört die dringende Notwendigkeit, den ISO-13485-Zertifizierungsstatus zu überprüfen oder zu erlangen und unterstützende technische Unterlagen gemäß den Erwartungen der FDA vorzubereiten – auch wenn die Teile selbst nicht als Medizinprodukte eingestuft sind.
Vertriebs- und Kanalunternehmen (mit Sitz in den USA/Kanada)
Händler in den USA und Kanada, die den Aftermarket oder den Ersatzteilmarkt für leichte Fahrzeuge bedienen, sind von den betrieblichen Auswirkungen betroffen: Mehrere haben die Genehmigung neuer Bestellungen ausgesetzt, bis Klarheit über die Abläufe bei der Dokumentation und die Haftungsverteilung besteht. Diese Unterbrechung beeinträchtigt Beschaffungszyklen, Bestandsplanung und die Aufnahme neuer Lieferanten – insbesondere bei Zulieferern, die nicht ohne Weiteres auf ISO-13485-Nachweise oder standardisierte technische Unterlagen zugreifen können.
Anbieter von Lieferketten- und Compliance-Unterstützung
Unternehmen, die regulatorische Beratung, die Erstellung von Unterlagen oder FDA-Agentendienstleistungen anbieten, verzeichnen eine unmittelbare Nachfragesteigerung, stehen aber zugleich unter verstärkter Beobachtung. Ihre Rolle wandelt sich von der beratenden Unterstützung hin zur operativen Umsetzung, da Kunden validierte Vorlagen, beglaubigte Übersetzungen und nachvollziehbare Einreichungsnachweise benötigen. Die zentrale Herausforderung ist die Skalierbarkeit: Es kann zu Kapazitätsengpässen kommen, wenn die Nachfrage steigt, bevor eine standardisierte Auslegung der Leitlinie vorliegt.
Worauf betroffene Unternehmen und Fachleute achten und wie sie reagieren sollten
Offizielle Mitteilungen der FDA zu Aktualisierungen der vorläufigen Leitlinie verfolgen
Das aktuelle Dokument ist als „vorläufig“ gekennzeichnet, was auf mögliche Überarbeitungen oder eine Formalisierung hindeutet. Unternehmen sollten FDA-E-Mail-Benachrichtigungen abonnieren, gegebenenfalls zugewiesene Aktenzeichen verfolgen und spätere Mitteilungen im Federal Register prüfen – insbesondere auf Formulierungen, die den Anwendungsbereich genauer abgrenzen, etwa ob nur bestimmte ECM-Funktionen eine Aufnahme auslösen oder alle Varianten erfasst sind.
Produkte mit hoher Priorität ermitteln und von anderen SKUs abgrenzen
Nicht alle ECMs oder Bremskomponenten fallen unter diese Prüfung; derzeit sind nur die ausdrücklich genannten Komponenten (z. B. hydraulische ABS-Einheiten und Bremssattelkolben) erfasst. Unternehmen sollten ihre für die USA bestimmten SKUs anhand der genauen in der Leitlinie verwendeten Begriffe abgleichen – nicht anhand allgemeiner Kategorien –, um übermäßige Compliance-Maßnahmen oder versäumte Verpflichtungen zu vermeiden.
Zwischen einem politischen Signal und einer betrieblichen Anforderung unterscheiden
Die Analyse zeigt, dass es sich in erster Linie um ein Signal zur Risikominderung und nicht um eine durchsetzbare Verpflichtung handelt: Es wurden weder neue gesetzliche Befugnisse noch ein Sanktionsrahmen eingeführt. Maßnahmen auf Händlerebene (z. B. Bestellstopps) erzeugen jedoch faktischen wirtschaftlichen Druck. Unternehmen sollten die Bereitschaft ihrer Unterlagen als kurzfristige Maßnahme zur Sicherung der Geschäftskontinuität betrachten – nicht lediglich als regulatorische Pflichtübung.
Unterlagenpakete vorausschauend statt erst bei Bedarf vorbereiten
Nach der derzeitigen Best Practice sollten für jede betroffene SKU drei zentrale Elemente zusammengestellt werden: (1) eine unterzeichnete Konformitätserklärung mit Verweis auf die geltenden Normen (z. B. SAE J1939 und gegebenenfalls ISO 26262), (2) ein überprüfbarer Nachweis des ISO-13485-Zertifizierungsstatus (einschließlich Geltungsbereich und Gültigkeit des Zertifikats) und (3) eine prägnante technische Dokumentation (z. B. Funktionsbeschreibung, Schnittstellendiagramme und Materialdeklarationen). Diese Unterlagen sollten vor der Übermittlung an US-amerikanische Partner intern geprüft werden.
Redaktionelle Einschätzung / Branchenbeobachtung
Die Leitlinie spiegelt erkennbar einen breiteren Trend zur regulatorischen Annäherung an der Schnittstelle zwischen Automobilelektronik und gesundheitsnahen Systemen wider – insbesondere dort, wo Fahrzeugsicherheitsfunktionen (z. B. Bremsen und Stabilitätskontrolle) mit Ergebnissen zusammenhängen, die traditionell nach den Grundsätzen der Aufsicht über Medizinprodukte geregelt werden. Die Analyse legt nahe, dass die FDA eine verfahrensbezogene Grenze auslotet und nicht grundsätzlich Zuständigkeit für Automobilteile beansprucht. Aus Branchensicht ist die Leitlinie eher als frühes Signal dafür zu verstehen, wie Komponenten mit Mehrfachverwendung künftig im Rahmen der behördenübergreifenden Zusammenarbeit behandelt werden könnten – noch nicht als etabliertes Compliance-Regime. Eine kontinuierliche Beobachtung bleibt unerlässlich, da Rückmeldungen von Interessengruppen und die Abstimmung zwischen Behörden (z. B. mit der NHTSA) die nächsten Schritte maßgeblich beeinflussen könnten.
Diese Entwicklung unterstreicht, dass sich die regulatorischen Erwartungen an Automobilexporte über die traditionellen Sicherheits- und Emissionsvorschriften hinaus weiterentwickeln. Sie begründet für die meisten Hersteller keine neuen rechtlichen Verpflichtungen, zeigt jedoch, wie kommerzielle Gatekeeper (Händler, Zollagenten und FDA-Beauftragte) neue Leitlinien auslegen und in der Praxis umsetzen können. Derzeit ist die sachlichste Auslegung, dass es sich um einen verfahrensbezogenen Stresstest und nicht um einen strukturellen Wandel handelt – allerdings um einen, der umgehende und gezielte betriebliche Aufmerksamkeit erfordert.
Quellenangabe
Hauptquelle: U.S. Food and Drug Administration (FDA), vorläufiges Leitliniendokument, veröffentlicht am 18. Mai 2026.
Weiterhin zu beobachtende Punkte: ob die FDA eine formelle Mitteilung im Federal Register veröffentlicht; ob die NHTSA oder andere Behörden koordinierende Stellungnahmen abgeben; und ob große Händler ihre Richtlinien zur Aussetzung von Bestellungen in den kommenden Wochen öffentlich überarbeiten.
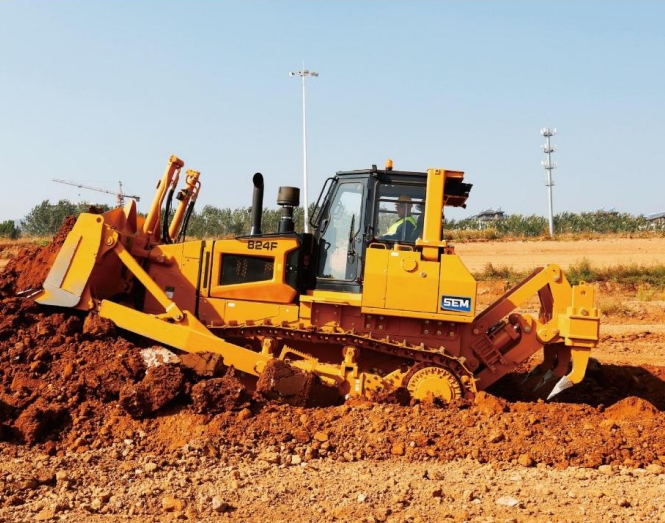
 SEM 824F ProduktDer 824F verfügt über das neue Design der F-Serie und wird von einem Weichai WD12T2-Motor angetrieben, der eine Bruttoleistung von bis zu 185 kW (248 hp) liefert. Die Maschine nutzt ein elektronisch gesteuertes hydrostatisches Getriebesystem, das Produktivität und Manövrierfähigkeit verbessert. Sie bietet verschiedene Kettenplattenbreiten von 560 mm bis 915 mm sowie mehrere Schildoptionen, darunter SU, S, U, Waste Handling und Forest. Zur Heckausrüstung stehen ein Mehrzahnaufreißer, ein Einzahnaufreißer und eine Seilwinde zur Verfügung, um unterschiedlichen Kundenanforderungen gerecht zu werden.
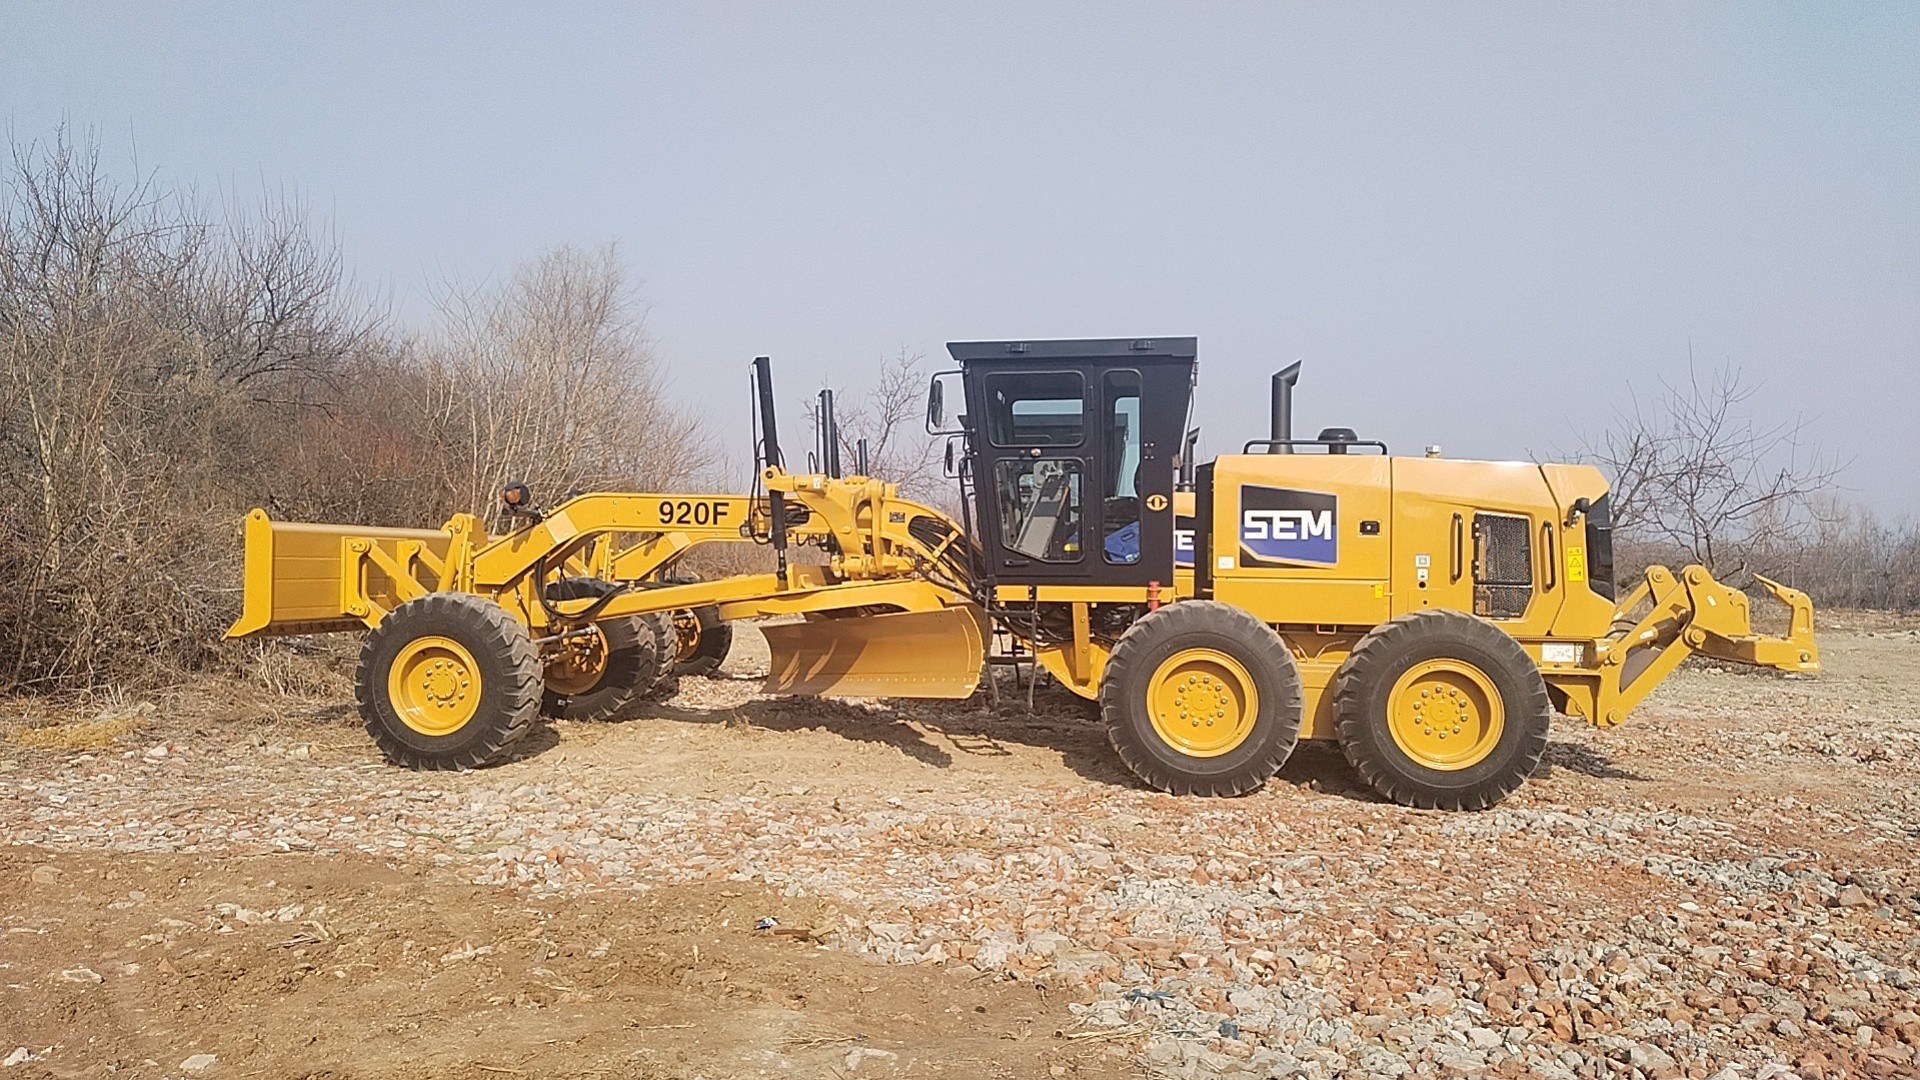
 SEM 920F MotorgraderDer SEM F Series Motorgrader der Tier 2-Klasse ist mit einem SDEC-Motor und einem lastabhängigen PPC-Hydrauliksystem ausgestattet, das für gleichmäßige, präzise Bewegungen des Planierschilds und einen geringeren Kraftstoffverbrauch sorgt. Der hintere Tandemantrieb wird von Caterpillar gefertigt und verfügt über die bewährte Tandemachs-Konstruktion von Caterpillar. Sie bietet hohe Zuverlässigkeit, eine längere Lebensdauer sowie niedrigere Besitz- und Betriebskosten.
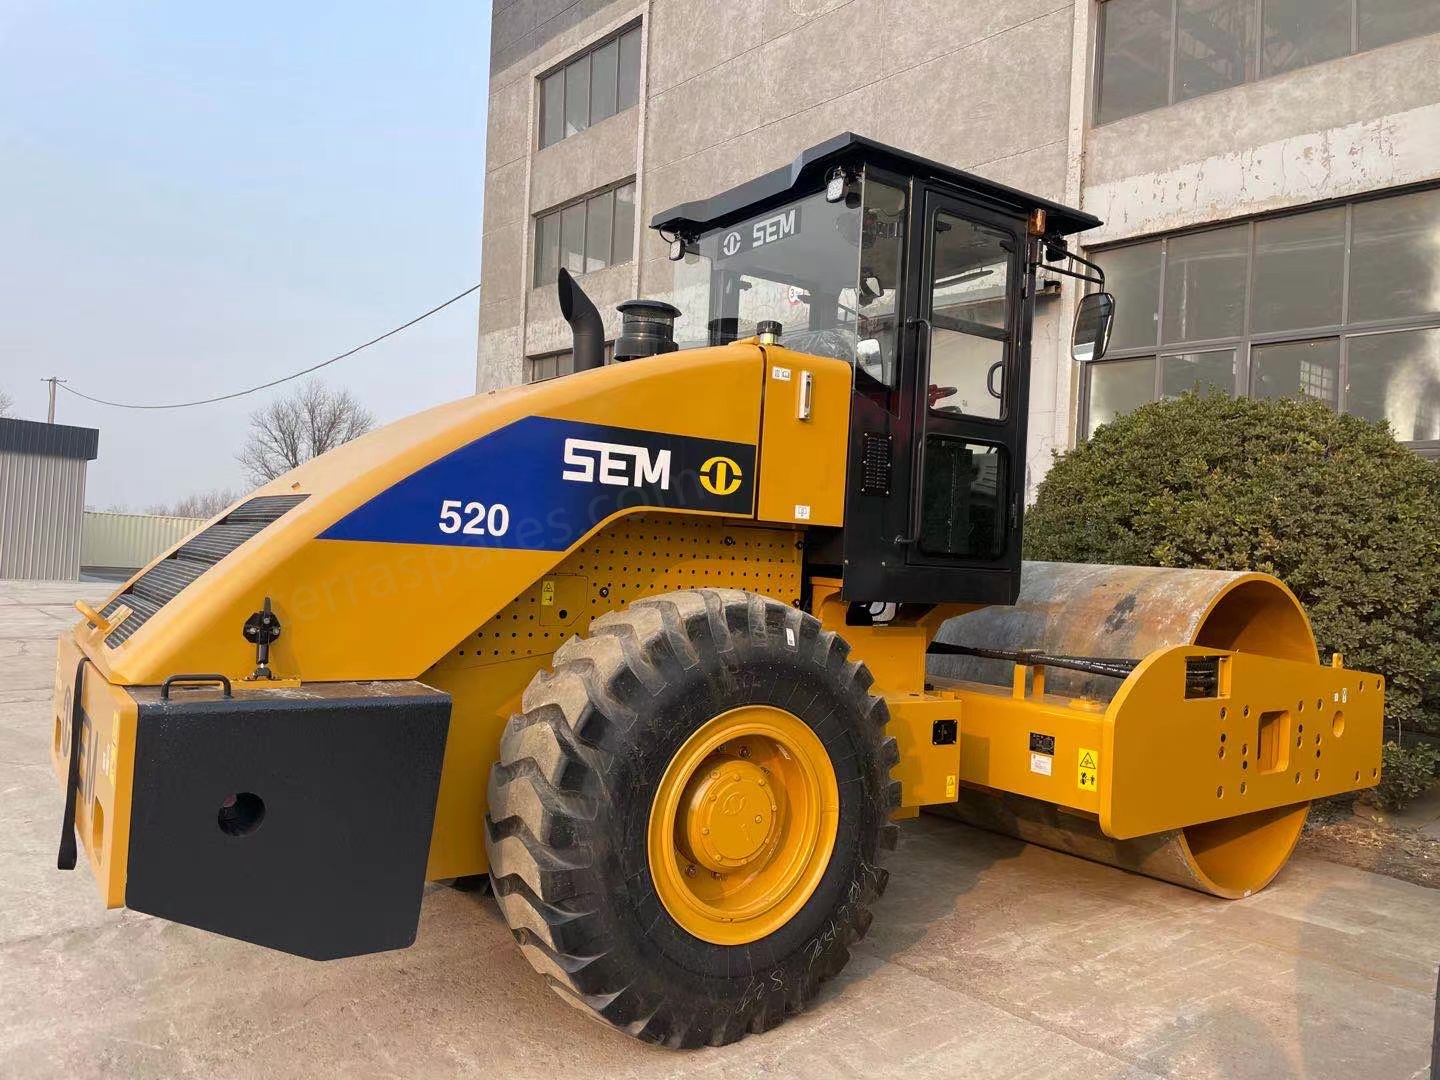
 SEM Straßenwalzenmaschinen SEM 520Die Einbandagen-Vibrationswalze SEM 520 ist eine Schwerlast-Verdichtungsmaschine für den großflächigen Straßenbau, Autobahnprojekte und anspruchsvolle Erdarbeiten. Angetrieben von einem leistungsstarken Weichai-Motor liefert sie zuverlässige und ausreichende Leistung für lange, kontinuierliche Einsätze. Ausgestattet mit einem fortschrittlichen, abgedichteten Vibrationssystem in Pod-Bauweise, schützt sie wirksam vor dem Eindringen von Staub und Wasser und verlängert dadurch die Lebensdauer der Kernkomponenten erheblich. Mit hoher Zentrifugalkraft sowie optimierter Vibrationsfrequenz und Amplitude erzielt sie hervorragende Verdichtungsergebnisse auf Boden, Kies und Asphalt. Die verstärkte Karosseriestruktur und das zuverlässige Nassbremssystem gewährleisten überragende Stabilität und Betriebssicherheit auf unterschiedlichem Gelände. Als exportfähiges Modell nach National II / Tier 2 eignet es sich für herkömmlichen Kraftstoff und verfügt über eine servicefreundliche Bauweise, die die tägliche Wartung erleichtert.
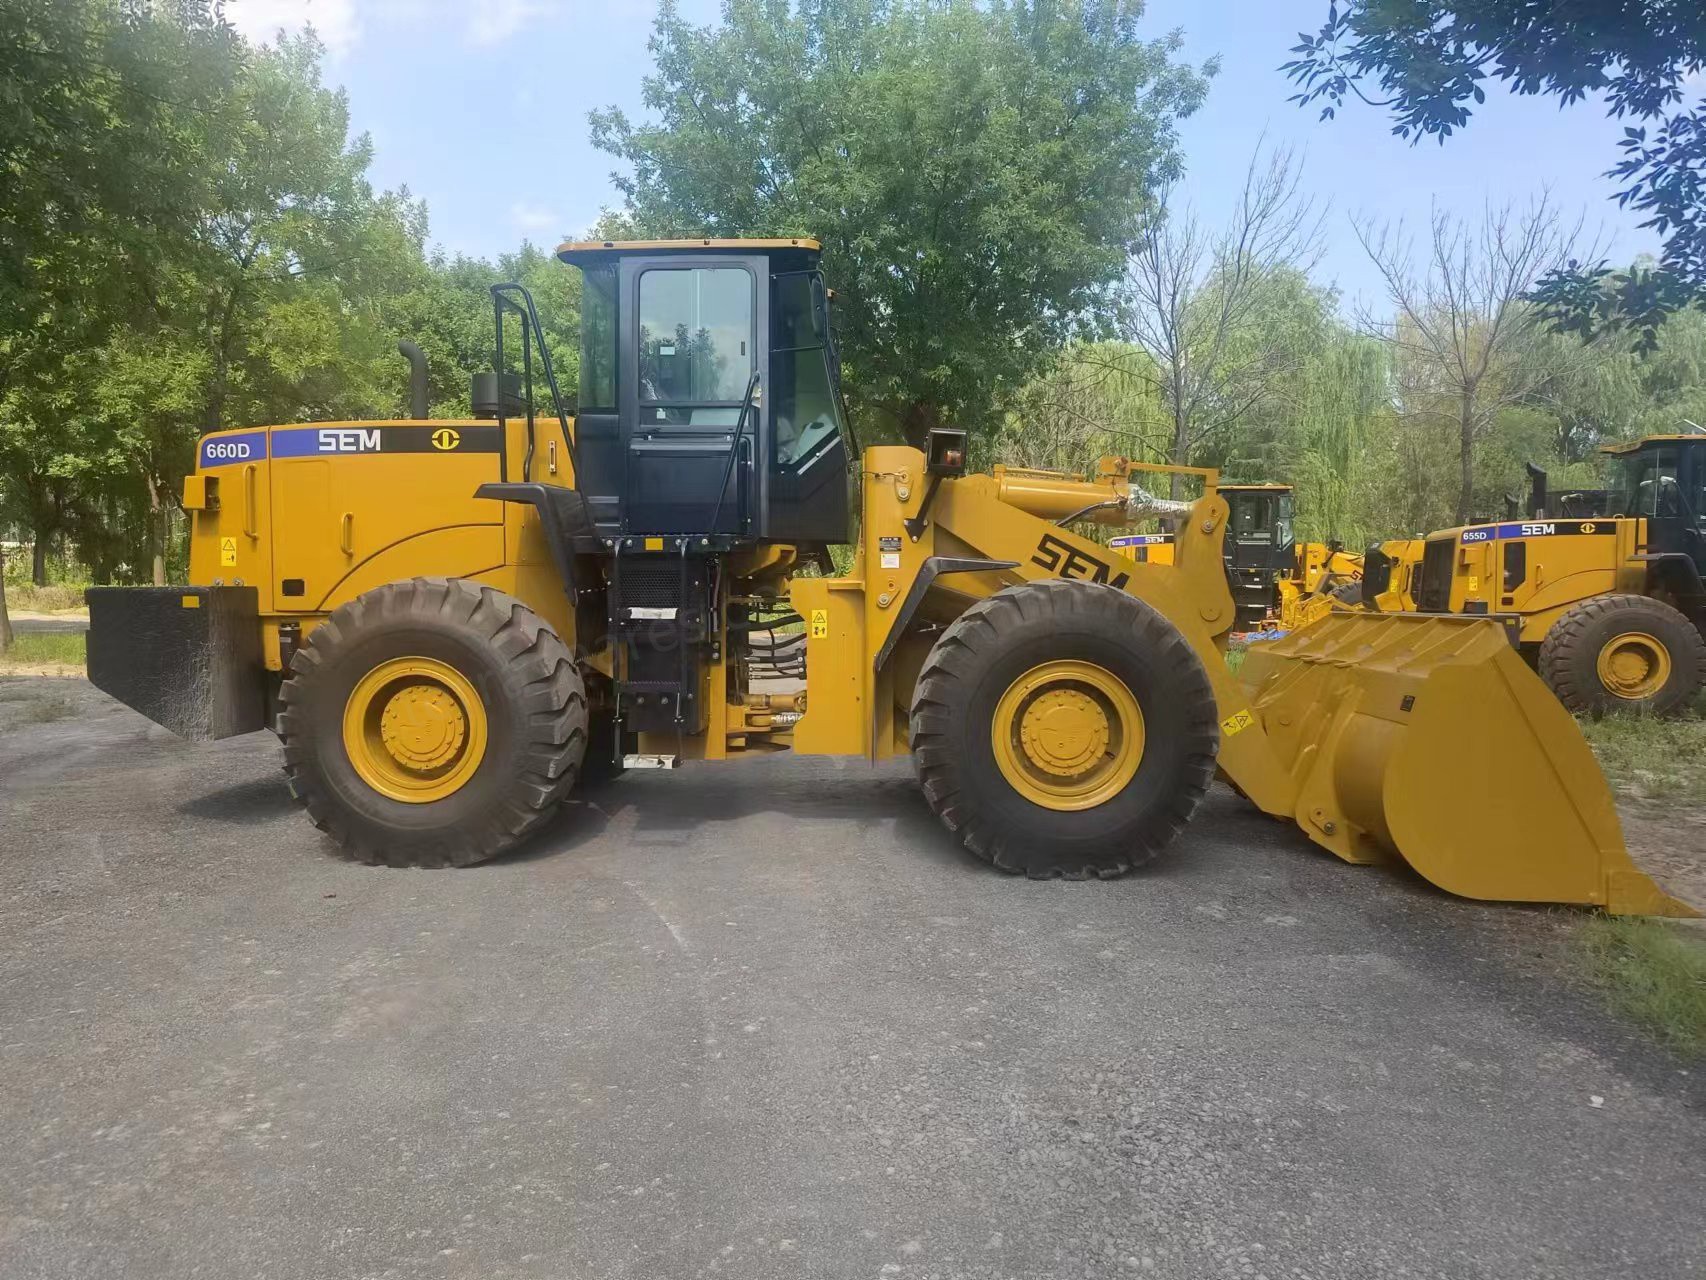
 SEM-Radlader SEM 660D 6-Tonnen-RadladerDer SEM 660D 6-Tonnen-Radlader ist eine leistungsstarke, robuste Maschine für anspruchsvollste Lade-, Halden- und Materialumschlagarbeiten. Angetrieben von einem leistungsstarken 178-kW-Weichai-Motor und ausgestattet mit einem langlebigen Vorgelegegetriebe, liefert er konstante Leistung und zuverlässiges Drehmoment für seine Nennlast von 6 Tonnen. Dank der fortschrittlichen lastabhängigen Hydraulik gewährleistet der 660D einen gleichmäßigen, reaktionsschnellen Betrieb und kurze Taktzeiten und steigert so die Produktivität in jeder Schicht. Mit einem Schaufelvolumen von 2,8 bis 5,5 m³ eignet er sich für vielfältige Einsatzbereiche, darunter Bergwerke, Steinbrüche, Häfen und Baustellen. Der für hohen Bedienkomfort und geringen Wartungsaufwand ausgelegte, exportfertige National-II-/Tier-2-Radlader arbeitet zuverlässig mit Kraftstoff minderer Qualität und verfügt über eine einfache, wartungsfreundliche Bauweise.